医疗器械作为直接关系人体健康和生命安全的特殊产品,其生产环境的洁净度与合规性至关重要。对于源头生产厂家而言,建立并维持符合法规要求的洁净车间,不仅是产品质量的基本保障,也是通过监管审核、进入市场的先决条件。本文将从洁净标准、法规依据、设计要点、日常管理及常见问题等方面,系统梳理医疗器械生产车间的洁净与合规要求。
一、洁净度等级与标准依据
医疗器械生产车间的洁净度通常参照ISO 14644-1(国际标准)和我国GB/T 16292-2010《医药工业洁净室(区)悬浮粒子的测试方法》等标准划分。常见等级包括:
- ISO 8级(对应原100,000级):适用于普通医疗器械(如口罩、纱布)的生产,对悬浮粒子有一定限制。
- ISO 7级(对应原10,000级):适用于需要控制微生物污染的器械(如一次性输液器、注射器)的洁净区。
- ISO 5级(对应原100级):用于高风险操作,如无菌组装、灌装等关键工序的局部保护。
法规方面,核心依据包括:《医疗器械生产质量管理规范》(GMP)及其无菌医疗器械、植入性医疗器械等附录,以及YY 0033-2000《无菌医疗器具生产管理规范》。这些文件明确要求:生产企业应根据产品特性、生产工艺和预期用途,确定并保持适宜的洁净级别,并对尘埃粒子、浮游菌、沉降菌、风速、换气次数、压差、温湿度等进行定期监测和记录。
二、车间设计与布局合规要点
源头厂家在建设或改造洁净车间时,需重点关注以下内容:
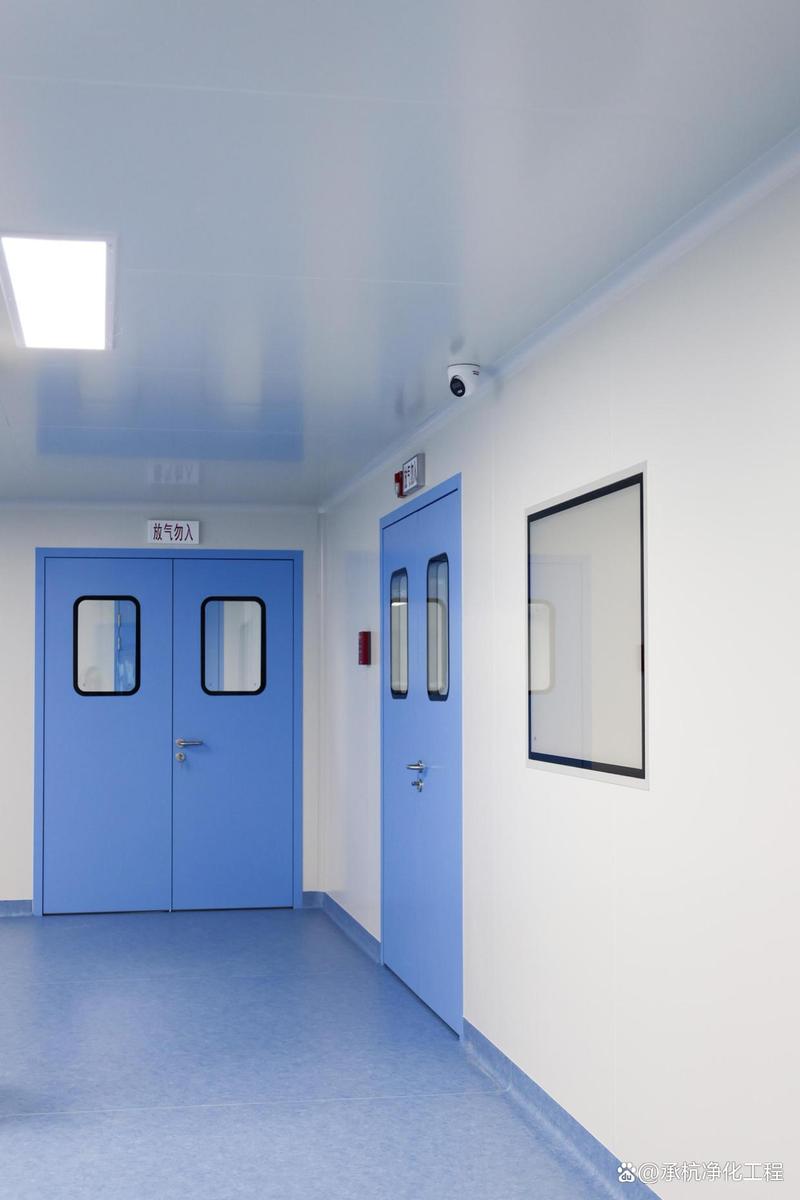
- 分区与流线:应严格划分洁净区、准洁净区和一般区,人流、物流从低洁净度向高洁净度单向流动,避免交叉污染。设置气闸室、传递窗、缓冲间等设施。
- 材料与结构:墙壁、地面、天花板应采用不产尘、不积尘、易清洁、耐腐蚀的材料(如彩钢板、环氧自流坪)。门窗应密封良好,灯具、风口等嵌入部位需密封处理。
- 空气净化系统:配置初效、中效、高效三级过滤,高效过滤器需定期检漏。送风量、换气次数应满足对应级别要求(如ISO 7级通常≥25次/小时),并维持合理压差(相邻不同级别洁净区之间≥10Pa,洁净区与室外≥10Pa)。
- 工艺与水系统:对于无菌器械,工艺用水(纯化水、注射用水)管道应循环且定期消毒,洁净区内的工位器具、容器应易于清洁灭菌。
三、日常运行与环境监测要求
洁净车间通过验收后,需持续合规运行,包括:
- 监测计划:制定悬浮粒子、微生物、压差、温湿度等监测频次和标准。例如,悬浮粒子每季度或每月测试,微生物(浮游菌、沉降菌)每周或每批测试。
- 清洁消毒:明确清洁工具、消毒剂轮换制度及清洁周期,并记录。消毒剂应选用无残留、对设备无腐蚀的类型。
- 人员与物料管控:进入洁净区人员必须经过更衣、洗手、消毒、风淋等程序,穿着专用洁净服。物料进入需通过传递窗或气闸,外包装需清洁或拆除。
- 设备维护:高效过滤器、空调机组、灭菌设备等应定期维护和校验,确保性能稳定。
四、常见合规挑战与应对
许多源头厂家在审核或飞检中容易出现以下问题:
- 洁净度不达标:如换气次数不足、过滤器泄漏、压差紊乱。应对措施包括定期巡检和检漏,及时更换过滤器。
- 监测记录缺失或造假:必须真实、及时、完整记录所有监测数据,保留原始记录,确保可追溯。
- 人员操作不规范:加强培训考核,建立奖惩机制,强化无菌意识和行为规范。
- 设计缺陷:如物流不单向、清洁死角。新建或改造时应引入专业设计单位,并邀请药监部门预审。
五、
医疗器械源头厂家承担着产品质量的第一责任。洁净标准与合规要求不仅是法规红线,更是企业核心竞争力。厂家应结合产品风险等级,严格参照GMP和ISO 14644等标准,从设计、建设、运行到监测全程控制,确保洁净车间持续达标,从而生产出安全、有效、质量可控的医疗器械产品,为患者用械安全保驾护航。